先读要点
- 打样按阶段推进,每个阶段有各自的确认项和未决事项。
- 版本号、封样与留样共同决定后续能否比对和追溯。
- 检测报告只覆盖报告所载的样品、项目与判定依据,不能扩大为整批结论。
- 量产放行与偏差处理需要事先约定资料范围和责任人。
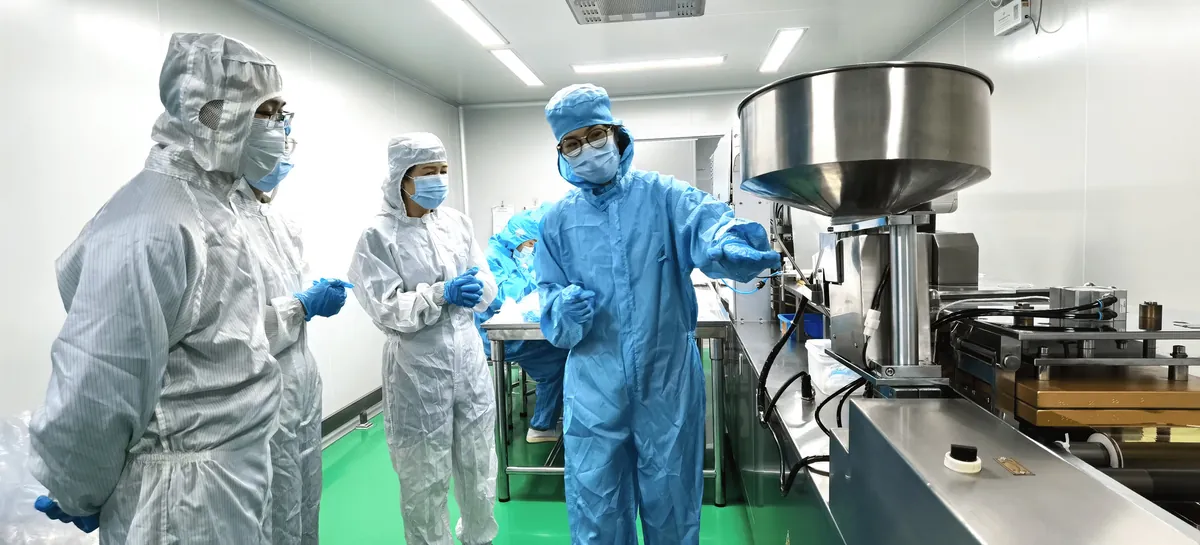
打样通常分几个阶段,确认点并不相同
把「打样」当成一次性动作,是后续扯皮最常见的起点。实际项目通常分成几个阶段,每个阶段要确认的内容不同:
- 实验室小试:验证配方在实验室条件下是否成立,主要看工艺可行性与初步感官。此时的样品通常不具备后续讨论包装、稳定性或放行的条件。
- 中试与工程批:在接近实际的设备与批量条件下生产,用于确认工艺窗口、装量分布、包材适配和初步稳定性。此时发现的批量效应,在小试阶段看不到。
- 首批或确认批:在确定的原料、包材和工艺条件下生产,用于确认成品状态、检测方法与验收标准。这一批的结论才适合作为量产放行的依据。
- 量产批:按确认批的条件重复生产,需要批次记录支撑放行。
每一阶段都应留下「已确认项」和「未决项」两份清单。未决项没有关闭之前,不宜把这一批样品当成最终确认结果,也不宜直接跳到下一阶段。跳过阶段通常不是省时间,而是把问题推迟到大批量之后才暴露。
阶段划分本身没有统一格式,建议在项目文件中直接写明每一阶段的样品数量、确认范围和责任方。
版本号与变更记录:让每一次改动可追溯
配方、包材和工艺的每一次调整,都应该产生一个新的版本号,而不是覆盖旧版本。版本记录至少包含:
- 版本号与日期:编号规则事先约定,避免出现「最新版」「最终版2」这类无法排序的名称。
- 改动内容:改了哪个原料、哪个规格、哪段工艺,改动原因是什么。
- 影响评估:这次改动是否影响稳定性、检测项目、标签标示或已确认的验收标准。
- 确认状态:谁提出的、谁评估的、谁批准的。
版本号的作用不只是归档。当后续出现争议时,需要回答的是「量产批用的是哪一版、这一版和打样确认的那一版差在哪里」。没有版本记录时,这个问题无法回答,只能靠回忆。
变更还要区分级别。影响配方、规格或关键工艺的变更,通常需要重新评估并形成新的确认结论;只涉及标签措辞、排版或非功能性包装调整的变更,评估路径可以不同。事先把变更分级约定下来,可以避免每次小改动都走完整流程。
封样与留样:作用、条件和局限
封样指在双方确认的时点,保留一份双方认可状态的样品,用于后续比对。留样指按批次留存的样品,用于质量追溯和稳定性观察。两者目的不同,不能互相替代。
核对时可以问清楚四件事:
- 封样在什么时点留存,批次和数量如何对应。
- 留样的保存条件与保存期限。
- 留样是每批留,还是按周期抽样留。
- 样品的所有权和处置方式。
需要同时理解它的局限。封样只能代表封存时点的那一份样品,不能证明之后每一批产品的状态;留样用于观察和追溯,不是放行依据。实验室条件下保存的留样,与货架上的实际储存条件不同,其变化趋势不能直接套用到销售批次。
对含挥发性成分、易氧化成分或对水分敏感的配方,留样的保存方式本身会影响结果,因此留样条件应当在方案里写明,而不是默认「放在阴凉处」。
批次检测报告:先看样品,再看项目和方法
拿到检测报告时,建议按固定顺序读,而不是先找结论:
- 样品信息:名称、规格、批号、规格或装量、送样与抽样方式、送样数量。
- 检测信息:检测日期、检测方法、判定依据、检测机构资质信息。
- 检测项目与结果:逐项对照事先约定的验收标准。
- 结论的限定范围:报告上写的「合格」,对应的是哪一份样品、哪些项目、在什么判定依据下。
关键在于分清抽样方式和送样方式。第三方实验室的检测通常是「送样检测」,即对客户提供的样品进行检验;「抽样检测」意味着检验机构在生产现场按规定程序抽取样品,两者结论强度不同。品牌方自己送的样,通常不能用于证明工厂每一批产品的状态。
同样,报告上「合格」只覆盖报告所载样品、项目和判定依据,不自动扩大为对全部批次、全部项目或全部风险的证明。这也是为什么需要批次生产记录作为配套证据。
美国膳食补充剂法规把批次生产记录作为独立的记录类别要求,21 CFR Part 111 Subpart I规定了该记录的内容范围,可以作为「批次记录应当包含哪些信息」的可核查参照。在成品检测环节,Subpart J说明实验室操作属于生产过程控制体系的一部分;§111.75则明确了「合格」的判定必须对应事先设定的规格与判定依据。这些是中国以外市场的规定文本,用于说明记录思路,不构成对中国生产条件的合规结论。
量产放行需要哪些记录
首单量产前,建议把「这一批为什么可以放行」所需的文件列成清单,逐项确认提供方和时间:
- 批次生产记录:投料批号与用量、加工步骤与关键参数、实际产出与损耗、返工或偏差的处理说明。
- 成品放行记录:放行人、放行日期、依据的规格与检验结果。
- 检测报告:约定项目的检验结果,以及所用方法与判定依据。
- 原料检验与供应商文件:原料的检验报告、供应商资质、批次可追溯信息。
- 包材与标签确认件:实际使用的包材版本、标签定稿稿,以及标签审核记录。
- 留样与封样处置记录:留样编号、保存条件与到期处置。
清单的作用是让双方对「什么资料代表什么结论」有一致理解。清单可以随着项目推进调整,但调整本身要留记录。
国内项目可参照《保健食品良好生产规范》等国家标准对生产过程与记录的要求理解方向,具体标准的现行版本与适用范围应在国家标准全文公开系统中核对,本文不替代标准原文,也不构成对具体产品的合规判断。
偏差、返工与变更如何处理
生产过程中出现偏差是正常情况,问题在于偏差是否有记录、有没有评估、有没有形成结论。
建议在项目文件中约定偏差处理的四步:
- 记录:偏差发生的时间、环节、现象、涉及批次与数量。
- 评估:由谁判断该批次是否受影响,影响范围有多大,是否需要补充检验。
- 决定:放行、返工、重新加工、降级使用或报废,由谁批准。
- 闭环:处理结果是否反映到工艺参数、供应商或检验方法上,避免同类问题重复发生。
返工与重新加工的界限尤其要事先说清,因为二者的可接受条件不同,而事后判断往往变成各说各话。
处理完一次偏差后,应检查此前依据该批次得出的结论是否需要更新,例如成品检测已合格但返工后未重新检验,或者标签确认件与实际返工内容物不一致。
把核对方法接到你的项目文件里
如果项目还在准备阶段,建议先按OEM/ODM 项目需求清单整理资料,并在其中把验收资料范围一并写清;进入打样前,先确定剂型与规格方向,可参考软胶囊、片剂与粉剂的选择思路;同时确认候选工厂的资质范围,参见代工厂资质与质量资料核验清单。
需要评估具体项目时,可通过项目咨询入口说明产品、目标市场与当前阶段,沟通对应的资料清单。若项目涉及多市场上市,配方与准入的差异需另行核对,见跨市场配方与准入的四条核对线。本文提供采购核对思路,具体资料要求与监管适用性以目标市场的现行规定及项目专业评估为准。
参考资料与适用范围
- eCFR · 21 CFR Part 111 Subpart I — Batch Production Record
美国膳食补充剂生产记录的规定文本,可作为「批次生产记录应当包含哪些内容」的可核查参照;不代表中国市场的法定要求。
- eCFR · 21 CFR Part 111 Subpart J — Laboratory Operations
美国膳食补充剂实验室操作的相关规定文本,用于说明成品检测属于质量控制体系的一部分;不代表中国市场的法定要求。
- eCFR · 21 CFR 111.75 — What must you do to determine whether specifications are met?
规格判定与检验验证的规定文本,说明「合格」必须对应事先设定的规格与判定依据。
- 国家标准全文公开系统 · GB 17405 检索结果
国家标准官方全文公开系统中的 GB 17405 检索结果,可查看《保健食品良好生产规范》的标准名称、状态与实施日期;具体版本与适用范围以系统内现行条目为准。
- ATXA · 品质与研发
企业公开的质量资料入口;本文为采购核对思路,具体交付资料范围需在项目文件中约定。
资料核对与本文修订日期:2026-10-23。来源页面后续可能更新,请以其现行内容为准。