Dal campione al lotto: revisione del campione e record di produzione
Il metodo per la fase centrale di un progetto OEM/ODM: campionamento per fasi, gestione delle versioni e delle variazioni, che cosa dicono e che cosa non dicono i campioni conservati, la lettura di un referto di analisi in un ordine fisso e i documenti necessari per rilasciare un lotto.
Da tenere a mente
- Il campionamento procede per fasi e ogni fase conferma qualcosa che la precedente non poteva confermare.
- Numeri di versione, campioni di riferimento e campioni conservati decidono se più avanti sarà possibile rispondere a una domanda.
- Un referto di analisi copre il campione, le voci e i criteri indicati su quel referto, e nulla di più.
- Rilascio e gestione delle deviazioni richiedono un ambito documentale concordato e un responsabile designato prima del primo lotto.
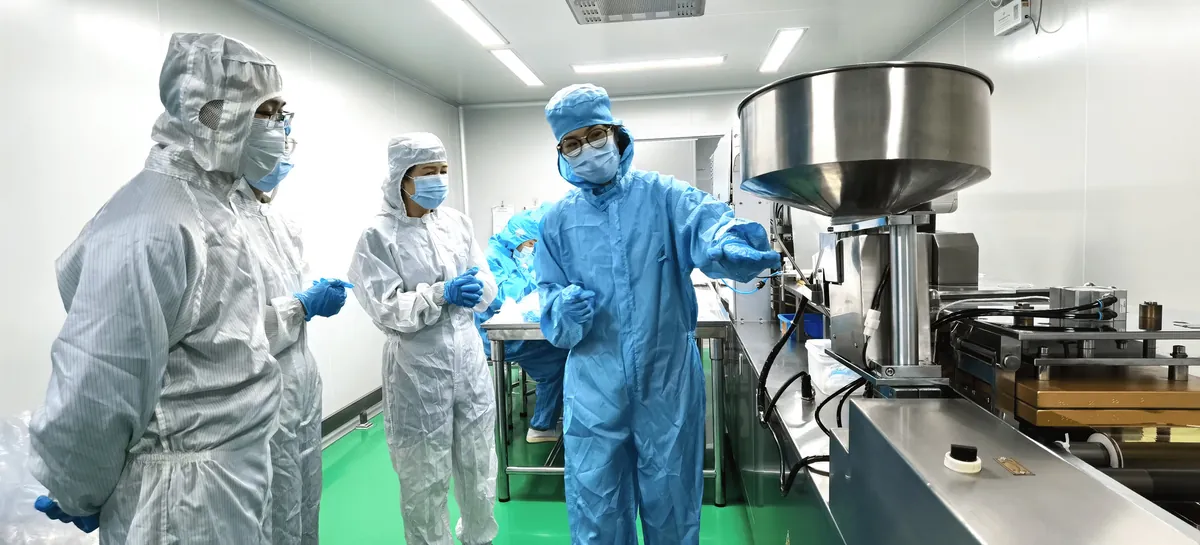
Il campionamento procede per fasi
Trattare il campionamento come un unico evento è la causa più comune di conteste più avanti: il lavoro si articola in fasi, e ognuna conferma qualcosa di diverso.
- Prove di laboratorio — verificano se la formula regge su scala di banco: fattibilità di processo e prima lettura sensoriale. I campioni di questa fase non sostengono, di norma, una discussione su packaging, stabilità o rilascio.
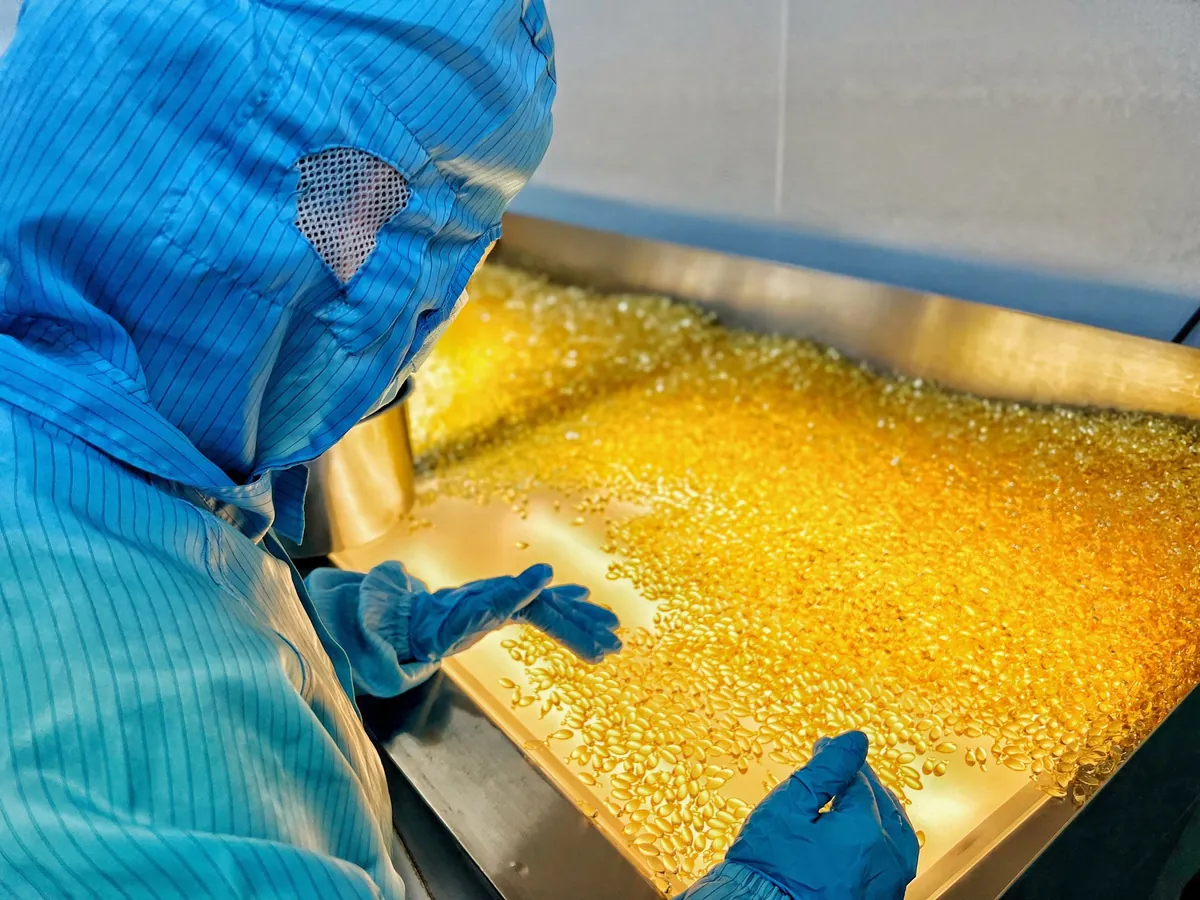
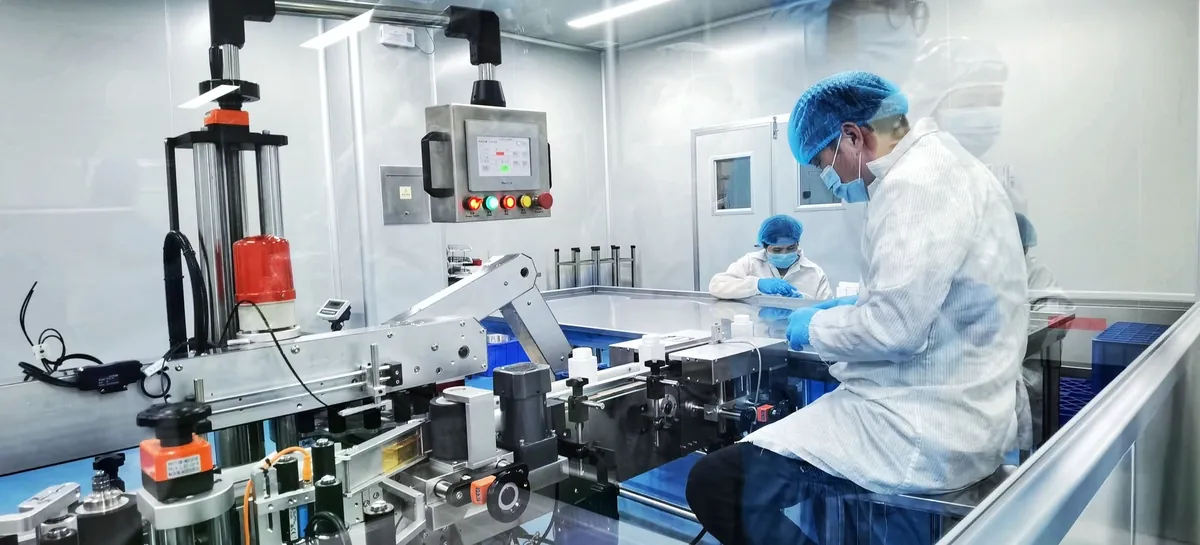
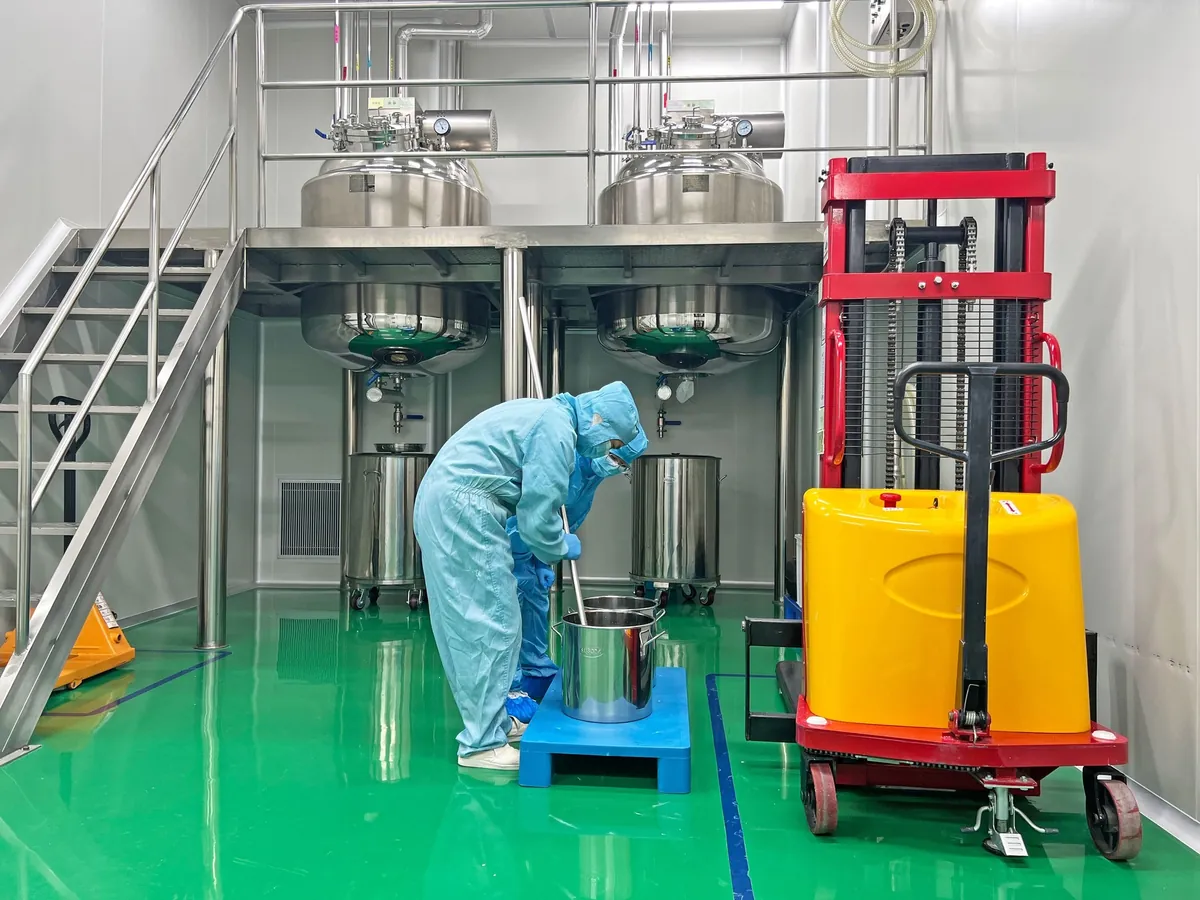
- Lotto pilota o ingegneristico — prodotto su attrezzature e con quantità più vicine a quelle reali, per definire la finestra di processo, controllare la distribuzione del peso di riempimento, verificare la compatibilità con il packaging e avere una prima lettura sulla stabilità. Gli effetti di scala non si vedono in laboratorio.
- Primo lotto o lotto di conferma — prodotto con materie, packaging e processo concordati, per confermare lo stato del prodotto finito, i metodi di analisi e i criteri di accettazione. È il lotto le cui conclusioni possono sostenere un rilascio in serie.
- Lotto di produzione — condizioni confermate e ripetute, con rilascio sostenuto dai record di lotto.
Ogni fase dovrebbe lasciare due elenchi: ciò che è confermato e ciò che resta aperto. Finché restano punti aperti, il lotto non va trattato come un risultato definitivo, ed è meglio non passare alla fase successiva. Saltare le fasi non fa risparmiare tempo: sposta il problema a quando l'ordine è già in produzione.
Non esiste un formato di fasi universalmente adottato: indicate nella documentazione di progetto il numero di campioni, l'ambito della conferma e il responsabile per ciascuna fase.
Numeri di versione e registro delle variazioni
Ogni modifica alla formula, al packaging o al processo dovrebbe produrre un nuovo numero di versione, non sovrascrivere il precedente. Il record di versione richiede almeno:
- numero e data, con una regola di numerazione concordata in anticipo, così da non trovare mai in una cartella nomi come «finale v2»;
- che cosa è cambiato — quale materia, quale specifica, quale fase di processo, e perché;
- valutazione dell'impatto — se la variazione tocca la stabilità, le voci di analisi, l'etichettatura o un criterio di accettazione già concordato;
- stato di approvazione — chi ha proposto, chi ha valutato, chi ha approvato.
Il valore di un numero di versione emerge quando qualcosa viene contestato: quale versione ha usato il lotto di produzione e in che cosa differisce da quella confermata in fase di campione? Senza record di versione la domanda si risponde solo a memoria.
Le variazioni non hanno tutte lo stesso peso. Una modifica alla formula, a una specifica o a una fase critica di processo richiede di norma una nuova valutazione; una modifica al testo dell'etichetta, alla sua impaginazione o a un accorgimento di packaging non funzionale può seguire un percorso più leggero. Concordare in anticipo i livelli di variazione evita che ogni piccola modifica attraversi l'intero ciclo.
Campione di riferimento e campione conservato: a che cosa servono e che cosa non dicono
Il campione di riferimento è quello mantenuto in un momento concordato dalle due parti, in uno stato accettato da entrambe, per i confronti futuri. Il campione conservato è quello mantenuto per ogni lotto, a fini di tracciabilità e di osservazione della stabilità. Gli scopi sono diversi e nessuno dei due sostituisce l'altro.
Fate queste quattro domande:
- in che momento viene prelevato il campione di riferimento e come corrispondono lotto e quantità?
- quali sono le condizioni di conservazione e il periodo di mantenimento dei campioni conservati?
- la conservazione avviene per ogni lotto o con un campionamento ciclico?
- di chi sono i campioni e come vengono smaltiti?
Conoscete anche i limiti. Il campione di riferimento rappresenta lo stato nel momento in cui è stato sigillato e non dimostra la condizione di ogni lotto prodotto dopo. Il campione conservato sostiene l'osservazione e la tracciabilità e non è una decisione di rilascio. Un campione mantenuto in laboratorio non è lo stesso di un campione passato in magazzino o a scaffale, e i due andamenti non sono interscambiabili.
Per formule con componenti volatili, ossidabili o sensibili all'umidità, il modo in cui il campione viene conservato cambia il risultato: le condizioni appartengono al piano, non a un'istruzione generica del tipo «tenerlo in luogo fresco».
Leggere un referto di analisi in un ordine fisso
Quando arriva un referto, leggetelo in una sequenza fissa invece di partire dalla conclusione:
- Dati del campione — nome, specifica, numero di lotto, grammatura o confezione, modo in cui il campione è stato prelevato o spedito, quantità inviata.
- Dati dell'analisi — data di analisi, metodo, criteri applicati, dati di accreditamento del laboratorio.
- Voci e risultati — ogni riga confrontata con i criteri di accettazione concordati in precedenza.
- I limiti della conclusione — quale campione, quali voci e quali criteri copre davvero la parola «conforme».
La distinzione che conta di più è fra campione spedito e campione prelevato. Un laboratorio esterno che analizza un campione inviato dal cliente sta analizzando quel campione; un laboratorio che preleva campioni in stabilimento secondo una procedura definita produce una prova di altra natura. Un campione inviato dal brand stesso non dimostra lo stato dei lotti del produttore.
Le regole americane per gli integratori alimentari trattano il record di produzione come una categoria a sé — si veda il 21 CFR Part 111, Subpart I — e il § 111.75 chiarisce che una specifica è rispettata solo rispetto a criteri stabiliti in precedenza. Sono testi americani, usati come riferimento verificabile su ciò che un record di lotto deve contenere e su che cosa significa «conforme»; non sono un'indicazione dei requisiti cinesi. Il Subpart J colloca le operazioni di laboratorio dentro il sistema di controllo della produzione. Sul lato cinese, l'orientamento si trova nelle norme nazionali sulle buone pratiche di fabbricazione: cercate numero, versione e stato vigente nel Portale degli standard nazionali a testo integrale.
I documenti necessari per rilasciare un lotto
Prima della prima produzione in serie, concordate l'elenco dei documenti che spiega «perché questo lotto è stato rilasciato», con un fornitore e una data per ciascuno:
- Record di produzione del lotto — lotti e quantità delle materie impiegate, fasi di lavorazione e parametri chiave, output effettivo e scarti, gestione di rilavorazioni o deviazioni.
- Record di rilascio del prodotto finito — chi ha rilasciato, quando, sulla base di quale specifica e di quali risultati.
- Referti di analisi — le voci concordate, con metodi e criteri impiegati.
- Record sulle materie prime — referti di analisi delle materie, qualificazione del fornitore, tracciabilità al lotto di materia.
- Approvazione di packaging ed etichetta — versione di packaging effettivamente usata, grafica definitiva e record di approvazione.
- Record dei campioni — numeri, condizioni di conservazione e smaltimento alla scadenza.
L'elenco serve a far leggere a entrambe le parti la parola «documentazione» allo stesso modo; può essere aggiustato con l'avanzamento del progetto, purché l'aggiustamento resti registrato.
Deviazioni, rilavorazioni e variazioni
In produzione le deviazioni capitano: la domanda è se vengono registrate, valutate e chiuse.
Concordate nella documentazione di progetto un iter in quattro passi:
- Registrare — quando è avvenuta, in quale fase, che cosa è stato osservato, quali lotti e quali quantità ne sono coinvolti.
- Valutare — chi stabilisce se il lotto è coinvolto, quanto è ampio l'impatto e se servono analisi integrative.
- Decidere — rilascio, rilavorazione, riprocessamento, declassamento o scarto, e chi approva la decisione.
- Chiudere — se l'esito è stato riportato nei parametri di processo, nel fornitore o nel metodo di analisi, così che lo stesso problema non si ripeta.
Il confine fra rilavorazione e riprocessamento merita di essere tracciato in anticipo: le due hanno condizioni di accettazione diverse e la discussione a posteriori raramente si risolve.
Dopo aver chiuso una deviazione, verificate se le conclusioni tratte in precedenza reggono ancora: un lotto che aveva superato le analisi prima di una rilavorazione può richiedere una nuova analisi, e un'approvazione di etichetta può non corrispondere più a ciò che è stato riempito.
Portare il metodo nei documenti di progetto
Se il progetto è ancora in preparazione, organizzate il materiale con il brief di progetto OEM/ODM e scrivete fin dall'inizio l'ambito della documentazione di accettazione. Prima del campionamento fissate la forma di somministrazione — softgel, compressa e polvere — e verificate le qualifiche del produttore con il checklist su certificati e documenti qualità.
Per valutare un progetto concreto, usate il modulo di richiesta OEM/ODM indicando prodotto, mercato di destinazione e fase raggiunta. Se il progetto prevede più mercati, la gestione delle differenze fra versioni è trattata a parte nella verifica della formula multi-mercato. I documenti richiesti e l'applicabilità delle regole dipendono dal testo vigente del mercato di destinazione e dalla valutazione professionale del progetto.
Fonti e ambito di validità
- eCFR · 21 CFR Part 111, Subpart I — Batch Production Record
Regole americane che indicano il contenuto del record di produzione di un lotto per integratori alimentari; sono un riferimento verificabile su ciò che un record di lotto dovrebbe contenere, non un'indicazione dei requisiti cinesi né di ciò che un determinato produttore deve conservare.
- eCFR · 21 CFR 111.75 — Determinazione del rispetto delle specifiche
Testo americano secondo il quale una specifica è rispettata solo rispetto a criteri stabiliti in precedenza; sostiene il tipo di lettura usato qui, ma è diritto nordamericano e non definisce i criteri di accettazione del vostro progetto.
- eCFR · 21 CFR Part 111, Subpart J — Laboratory Operations
Regole sulle operazioni di laboratorio nella fabbricazione di integratori alimentari negli Stati Uniti; mostrano che le analisi sul prodotto finito stanno dentro il sistema di controllo della produzione e non accanto ad esso. È un testo americano e non è una indicazione sulla pratica di analisi in Cina.
- Sistema nazionale di pubblicazione a testo integrale degli standard (openstd)
Portale ufficiale per il testo integrale degli standard nazionali cinesi: è il luogo in cui cercare il numero, la versione e lo stato vigente delle norme sulle buone pratiche di fabbricazione per gli alimenti in categoria health food; l'articolo non cita alcun numero di standard proprio.
Fonti verificate e articolo rivisto l'ultima volta il 2026-10-23. Le pagine delle fonti possono cambiare; fare riferimento al contenuto attuale.